Chile amplía la oferta de semaglutida mientras Europa profundiza su vigilancia
El ISP autorizó la primera semaglutida obtenida mediante síntesis química en Chile y mantiene otras once solicitudes en evaluación, mientras la EMA analiza nuevas señales de seguridad sobre el mismo principio activo. Las revisiones europeas no implican riesgos confirmados, pero abren preguntas sobre qué antecedentes consideró el regulador chileno y cómo se reforzará la farmacovigilancia local.
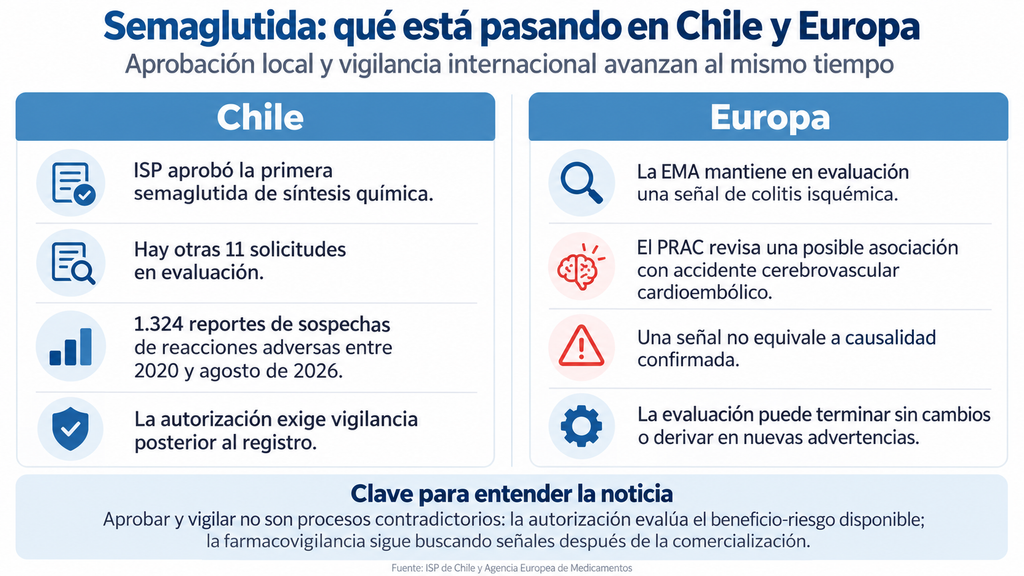
El Instituto de Salud Pública autorizó hace seis días la primera semaglutida obtenida mediante síntesis química en Chile y mantiene otras once solicitudes de registro en evaluación. Casi simultáneamente, la Agencia Europea de Medicamentos profundiza el seguimiento de seguridad del mismo principio activo y analiza una posible asociación con accidente cerebrovascular cardioembólico, además de mantener otras señales bajo evaluación. Los procesos no son equivalentes ni permiten concluir que Chile haya autorizado un medicamento considerado inseguro en Europa, pero la coincidencia abre una pregunta inevitable: ¿qué antecedentes internacionales fueron considerados por el regulador chileno y cómo se vigilarán los nuevos productos una vez que lleguen a los pacientes?
La pregunta adquiere especial relevancia porque la semaglutida atraviesa uno de sus períodos de mayor expansión. Su utilización en diabetes tipo 2 y, dependiendo de la formulación e indicación autorizada, en el manejo del peso, ha convertido a los agonistas del receptor GLP-1 en uno de los mercados farmacéuticos de mayor crecimiento. A medida que aumenta la cantidad de pacientes expuestos también crece la información disponible sobre eventos poco frecuentes que pueden no haberse manifestado con claridad durante los ensayos clínicos.
Ahí comienza el trabajo de la farmacovigilancia. La autorización de un medicamento no significa que su perfil de seguridad quede definitivamente cerrado. Los reguladores continúan recibiendo reportes, analizando estudios y buscando patrones durante toda su vida comercial. Una señal detectada después de la aprobación puede terminar descartada, generar nuevas advertencias o, si la evidencia lo justifica, modificar las condiciones de utilización.
Ese es precisamente el escenario que hoy enfrenta la semaglutida en Europa.
Europa mantiene abierta la vigilancia
El Comité para la Evaluación de Riesgos en Farmacovigilancia de la Agencia Europea de Medicamentos, PRAC, inició este 26 de octubre una nueva reunión en la que figura expresamente la evaluación de una posible asociación entre exposición a semaglutida y accidente cerebrovascular cardioembólico. La revisión comprende Ozempic, Rybelsus y Wegovy y forma parte de una medida de seguimiento posterior a la autorización.
La inclusión del tema en la agenda del PRAC no significa que la EMA haya establecido que la semaglutida provoque este tipo de accidente cerebrovascular. El comité está justamente llamado a determinar si existe evidencia suficiente para sostener una relación causal o si los antecedentes disponibles pueden explicarse por otros factores. Hasta que esa evaluación concluya, hablar de un nuevo efecto adverso confirmado sería anticipar una decisión que el regulador europeo todavía no ha tomado.
La revisión tampoco aparece de manera aislada. A fines de septiembre el PRAC incorporó otra señal relacionada con una posible asociación entre semaglutida y colitis isquémica, una condición producida por una disminución del flujo sanguíneo hacia una parte del colon. Esa investigación también debe establecer si los casos observados representan una relación real con el medicamento o si existen explicaciones alternativas.
La diferencia entre una señal y una reacción adversa confirmada es fundamental. Los sistemas de farmacovigilancia trabajan precisamente con sospechas que requieren investigación. Pueden surgir de reportes espontáneos, literatura científica, bases de datos sanitarias o estudios posteriores a la comercialización. La enfermedad de base, otros tratamientos, factores de riesgo del paciente o incluso una coincidencia temporal pueden intervenir en un evento notificado.
Por eso, que Europa esté investigando nuevas señales no significa que los pacientes deban suspender tratamientos prescritos ni permite afirmar que la semaglutida haya dejado de presentar una relación favorable entre beneficios y riesgos. Significa algo distinto y también relevante: el conocimiento sobre su seguridad continúa evolucionando.
Chile decidió avanzar con una nueva semaglutida
Mientras Europa amplía esa vigilancia, Chile acaba de abrir una nueva etapa regulatoria. El 20 de octubre, el ISP anunció la aprobación de Picmagluti, solución inyectable de Dr. Reddy’s Laboratories Chile, convirtiéndola en la primera semaglutida obtenida mediante síntesis química con registro sanitario en el país.
El organismo otorgó dos registros, correspondientes a presentaciones de 0,25 o 0,5 milígramos por dosis y de 1 milígramo. La indicación autorizada está destinada a adultos con diabetes mellitus tipo 2 insuficientemente controlada como complemento de dieta y ejercicio, ya sea como monoterapia cuando la metformina resulta inapropiada o en combinación con otros medicamentos para reducir la glucosa sanguínea.
La aprobación no se realizó mediante una vía simplificada. El ISP ha explicado que existe una diferencia relevante entre Ozempic, registrado en Chile como producto de origen biológico, y las nuevas versiones de semaglutida obtenidas mediante síntesis química. Debido a esa diferencia, estas últimas deben someterse a una evaluación ordinaria y completa de calidad, eficacia y seguridad.
Los antecedentes públicos del proceso muestran que el Grupo de Trabajo para Evaluación de Productos Farmacéuticos Nuevos y Biológicos recomendó aprobar Picmagluti en agosto. El ISP informó posteriormente que durante la evaluación solicitó antecedentes adicionales a distintos laboratorios cuando la documentación presentada no resultó suficiente, incluyendo estudios sobre impurezas y estabilidad, estándares de referencia, condiciones de almacenamiento e información clínica de eficacia y seguridad.
La directora del organismo, Catterina Ferreccio, sostuvo al anunciar la autorización que un registro sanitario no puede concederse sin evidencia completa de calidad, eficacia y seguridad. Ese antecedente es relevante porque permite establecer que el producto fue sometido al procedimiento regulatorio correspondiente. Pero no responde por sí solo una pregunta más específica: si las señales de farmacovigilancia que actualmente estudia Europa fueron consideradas particularmente en el análisis chileno y cómo serán incorporadas al seguimiento posterior de Picmagluti.
FarmaHoy buscó precisar esos antecedentes con el Instituto de Salud Pública. Al cierre de esta edición no contamos con una respuesta del organismo. Esa ausencia no permite concluir que la información europea haya sido ignorada ni cuestiona por sí misma la validez del registro concedido, pero deja pendiente una explicación que adquiere relevancia en momentos en que Chile comienza a ampliar la oferta del principio activo.
Chile incluso se adelantó a grandes reguladores
Hay otro elemento que hace pertinente esa pregunta. En mayo de este año, el propio ISP informó que ni la Administración de Alimentos y Medicamentos de Estados Unidos ni la Agencia Europea de Medicamentos habían aprobado entonces medicamentos genéricos de semaglutida equivalentes a Ozempic obtenidos mediante síntesis química. El organismo señaló que ambas agencias se encontraban desarrollando marcos técnicos específicos para evaluar este tipo de péptidos.
Cinco meses después, Chile aprobó Picmagluti y el ISP destacó que el país se ubicaba entre los pioneros a nivel mundial en autorizar una semaglutida sintética. Según el organismo, Argentina había avanzado en 2024, mientras Canadá y Brasil lo hicieron en mayo de 2026; Estados Unidos aún no había aprobado versiones de origen químico al momento del anuncio chileno.
Ser pionero no constituye por sí mismo una señal positiva ni negativa. Los reguladores nacionales tienen autonomía para evaluar antecedentes y adoptar decisiones de acuerdo con sus propios marcos técnicos. Pero cuando un país avanza antes que agencias de referencia, resulta razonable conocer con detalle cuáles fueron los estándares utilizados, qué evidencia comparativa se exigió y cómo se resolverán eventuales diferencias regulatorias que aparezcan posteriormente.
La pregunta cobra mayor dimensión porque Picmagluti puede ser solo el inicio de una expansión considerable. El ISP mantiene en evaluación otros cinco productos de semaglutida sintética presentados por cuatro laboratorios que, considerando sus diferentes dosis y presentaciones, suman once solicitudes de registro. Paralelamente, existen otras solicitudes correspondientes a semaglutida de origen biológico.
Más competencia puede significar nuevas alternativas terapéuticas y eventualmente modificar las condiciones de acceso. Pero también multiplica la importancia de que el seguimiento posterior a la autorización funcione con la misma intensidad que la evaluación previa.
Chile ya tiene información propia de farmacovigilancia
El país, además, no parte desde cero en la vigilancia de semaglutida. En septiembre, el ISP informó que su Sistema de Vigilancia Integrada había recibido 1.324 reportes válidos de sospechas de reacciones adversas asociadas al principio activo entre 2020 y agosto de 2026. El mayor incremento de notificaciones se produjo entre 2025 y 2026, cuando aumentaron 44%.
Esos números deben interpretarse con cautela. Un reporte de sospecha no significa que el medicamento haya causado necesariamente el evento informado y un aumento en las notificaciones tampoco demuestra, por sí solo, que el producto se haya vuelto más peligroso. Si crece fuertemente el número de usuarios, también puede crecer el número absoluto de reportes, y para establecer tasas de riesgo sería necesario conocer la magnitud de la población expuesta.
Los datos sí muestran que existe una base local que debe seguir siendo observada. Del total de reportes informados por el ISP, 75,9% correspondieron a mujeres y 72,1% a personas entre 18 y 64 años. Cuarenta notificaciones fueron clasificadas como serias, equivalentes a aproximadamente un 3% del total.
La existencia de esos reportes no contradice la autorización de un nuevo producto. Precisamente la lógica de la farmacovigilancia consiste en permitir que medicamentos autorizados permanezcan bajo evaluación permanente. Lo importante es conocer cómo se conectará la información que surja en Chile con las señales internacionales y qué medidas adoptará el regulador local si organismos como la EMA modifican en el futuro la información de seguridad de la semaglutida.
Aprobar y vigilar no son decisiones contradictorias
Ese es probablemente el punto central de la discusión.
La aprobación chilena y las investigaciones europeas pueden parecer movimientos en direcciones opuestas: mientras un regulador amplía la disponibilidad, otro estudia nuevos riesgos. En realidad, corresponden a momentos distintos del mismo ciclo sanitario.
Para conceder un registro, la autoridad evalúa si la evidencia disponible demuestra condiciones suficientes de calidad, eficacia y seguridad y si la relación entre beneficios y riesgos resulta favorable para las indicaciones autorizadas. Después de la comercialización, esa evaluación continúa porque aparecen millones de exposiciones que ningún ensayo clínico previo puede reproducir completamente.
Por eso un medicamento puede estar correctamente autorizado y al mismo tiempo permanecer bajo investigación por posibles nuevos efectos adversos. Si posteriormente surge evidencia suficientemente sólida, los reguladores pueden modificar prospectos, incorporar advertencias, restringir determinadas condiciones de uso o adoptar otras medidas.
Lo que todavía no sabemos es cómo el ISP está integrando específicamente las evaluaciones europeas actualmente abiertas a su estrategia local de seguimiento de semaglutida sintética. Tampoco contamos por ahora con información pública que permita establecer si Picmagluti tendrá medidas adicionales de farmacovigilancia relacionadas con esas señales.
Esas son preguntas pendientes, no conclusiones.
Y establecer esa diferencia resulta fundamental en un medicamento sometido a una enorme exposición mediática y comercial. Presentar las investigaciones europeas como prueba de que Chile cometió un error al autorizar una nueva semaglutida sería ir más allá de la evidencia disponible. Pero limitarse a celebrar la ampliación de la oferta sin preguntar cómo serán vigilados los riesgos emergentes sería renunciar al mismo escrutinio que exige cualquier decisión sanitaria.
Chile está abriendo la puerta a nuevos competidores en un mercado que probablemente continuará creciendo. Europa, al mismo tiempo, sigue preguntándose si existen riesgos que todavía no están completamente caracterizados.
Ambos procesos pueden coexistir. La tarea ahora es saber si también están conversando entre sí.